通过无氟金属热还原法从埃洛石中高产率合成CAT蓄电池级硅
来源:
卡特蓄电池 发布时间:2026-10-09 17:10:21 点击: 次
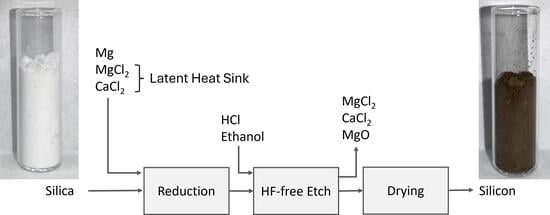 图文摘要
1. 引言
对高性能锂离子电池的需求推动了可扩展合成方法的发展,这些方法能够生产电化学活性纳米结构硅。这种日益增长的需求促使人们对寻找替代硅源产生了浓厚兴趣,以降低经济和环境成本。最近的研究表明,可以从低成本钠钙玻璃中生产太阳能级硅,这突显了除电池应用外,人们对可持续硅原料的更广泛兴趣[1,2]. 镁热还原是从二氧化硅()模板直接合成这些纳米结构的主要技术 [SiO2SiO23]。一种高度可扩展的二氧化硅前驱体是埃洛石,这是一种天然存在的粘土,经过预处理可产生中空、高比表面积的二氧化硅纳米管,随后还原生成硅,从而避免了使用硅烷的自下而上方法[4,5].
通常,通过镁热还原实现电池级纯度需要化学提纯,依赖于氢氟酸(HF)蚀刻 [3,6,7]。研究人员已将HF蚀刻作为解决三个关键材料挑战的常用方案:(1)二氧化硅转化不完全 [8],(2) 形成硅酸镁(MgSiO) [249],以及(3)表面硅的自然氧化 [7]。虽然HF能有效解决这些问题,但它会降低工艺收率,从根本上限制了商业可行性[8,10]。任何作为未反应的元素硅被捕获或被消耗形成不希望的副产物,都会因HF蚀刻而永久溶解并损失。此外,HF蚀刻并非完全选择性;它会主动攻击并消耗高比表面积的硅,从而进一步降低良率[SiO2SiO27,11]。因此,要实现可扩展的高收率工艺,需要对还原过程进行全面的重新设计。
第一个关键挑战是未反应二氧化硅的持续存在,因为完全转化受限于镁(无论是气态还是液态)完全渗透前驱体基质的能力。以往的研究表明,该反应受扩散限制约束,并提出新生成的硅和氧化镁(MgO)的积累会形成物理屏障,从而屏蔽未反应的核心[12]。Barati等人观察到,在2小时的反应时间内,转化速率明显减慢,这表明延长反应时间似乎不会显著提高产率[13].
镁热还原过程中形成的最常见副产物是硅化镁()和。这些副产物的形成和缓解在文献中已有详尽记载。在足够高的温度下,已证明可轻易转化回硅[Mg2SiMg2SiMg2SiO4Mg2SiO4Mg2SiMg2Si14]。同样,很容易通过盐酸(HCl)蚀刻从产品中溶解。另一方面,能够抵抗HCl蚀刻工艺,不易转化回硅 [Mg2SiMg2SiMg2SiO4Mg2SiO49]。因此,一旦一旦形成,就很难将其与所需的硅分离。Mg2SiO4Mg2SiO4
先前的研究已将的形成与过量热量积累联系起来。Shi等人利用差示扫描量热法将浓度与系统的升温速率相关联,发现较高的升温速率会导致成比例较高的最终浓度。他们得出结论,快速的热量积累会导致浓度增加 [Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO415].
由于二氧化硅的镁热还原反应是高度放热的,在大规模批次还原过程中热量会迅速积累,从热力学上驱动 [Mg2SiO4Mg2SiO43因此,研究人员尝试将缓慢的升温速率与其他缓解策略相结合。例如,通过在500 °C的较低温度下进行还原,可以抑制其形成[Mg2SiO4Mg2SiO416的形成]。或者,其他研究尝试通过用惰性盐(如NaCl)稀释前驱体基质来作为散热器,从而控制放热反应[17,18]。尽管取得了这些进展,但尚未证明存在一种能够抑制且与升温速率无关的还原方案。因此,目前的研究仍依赖于低升温速率和小批量生产来限制热量积累[Mg2SiO4Mg2SiO43,8,14,16]. 然而,这种依赖性本质上需要更长的处理时间,从而造成了限制商业可扩展性的瓶颈。
此外,还原过程中产生的硅在标准处理和合成后处理期间会发生快速的表面再氧化。这种氧化本质上是由长时间暴露于水和空气中引起的。在标准的水性后处理环境中,这种氧化的表面硅以及来自埃洛石前驱体的任何未反应的二氧化硅可能会在随后的HF蚀刻中溶解,从而产生电化学活性产物[19]。虽然观察到在HF处理后氧化层不会明显再生,但依赖此方法从根本上损害了工艺的可扩展性、安全性和最终材料的产量。
本研究通过三项主要改进,展示了一种直接从伊利石衍生的二氧化硅合成高产率电池级硅的改进工艺。首先,减小颗粒尺寸可最大限度减少未反应的二氧化硅。其次,氯化钙-氯化镁() 盐混合物通过其熔化潜热吸收反应释放的热量。由于该盐混合物在反应开始后不久即熔化,它减少了所需的盐质量,抑制了形成,并能实现快速加热速率。最后,使用乙醇基溶剂进行后续的HCl蚀刻可限制表面氧化,从而在无需HF蚀刻的情况下获得电化学活性硅。CaCl2-MgCl2CaCl2-MgCl2Mg2SiO4Mg2SiO4
为了开发这一工艺,在多种反应器配置中评估了镁热还原的反应动力学。在石英管反应器中的初始还原实现了反应传播的原位可视化。由于热量积聚驱动了的形成,随后的实验利用不同直径的反应井来研究散热与随后使用石墨坩埚评估了规模化至大批量合成的可行性。最后,通过改变后处理条件,评估了还原后蚀刻对硅表面氧化的影响。Mg2SiO4Mg2SiO4Mg2SiO4Mg2SiO4
2. 材料与方法
2.1. 材料
霍雷石粘土(DRAGONITE)购自Applied Minerals, Inc.(美国犹他州尤里卡)。该公司提供了两种不同粒径的样品,其为和。镁粉(98%)、无水氯化钙(,97%)、无水氯化镁(,98%)和氯化钠(NaCl,99%)购自Sigma-Aldrich(美国密苏里州圣路易斯)。盐酸(HCl,37%)、氢氟酸(HF,5%)和乙醇(95%)购自Fisher Scientific(美国马萨诸塞州沃尔瑟姆)。炭黑购自MSE Supplies(美国亚利桑那州图森),聚酰亚胺(PI)粘结剂购自Ensinger(奥地利伦辛),N-甲基吡咯烷酮(NMP)购自Luna Solutions(美国德克萨斯州帕萨迪纳)。除非另有说明,所有化学试剂均按原样使用,未经进一步纯化。TMD90D9020μm20μm3μm3μmCaCl2CaCl2MgCl2MgCl2
之间的关系。2.2. 埃洛石的前处理
水铁矿粘土最初在常温大气中于700℃下煅烧4小时。这种高温热处理是启动铝硅酸盐骨架脱羟基作用所必需的 [°°20]。为了分离所需的具有高比表面积的二氧化硅模板,随后对煅烧粘土进行了选择性酸脱铝处理。将50克煅烧埃洛石分散在玻璃容器中的350毫升8M盐酸水溶液中。悬浮液在6024小时。通过离心回收所得二氧化硅,并进行反复洗涤循环——包括倾倒上清液、在去离子水中重悬以及随后的离心——直到上清液达到近中性pH值(>5)。随后将纯化的二氧化硅沉淀物在120℃的常温烘箱中干燥4小时,以制得近乎纯净的二氧化硅粉末。°°°°
2.3. 硅的合成
使用研钵和研杵混合二氧化硅和镁粉制备了基础前驱体混合物,其中镁过量20%。在对照实验中,将该基础混合物直接读档至反应器中。对于含有盐类的还原反应,将基础混合物与两种盐混合物之一结合:要么是NaCl和,要么是和。所选的盐混合物使用研钵和研杵与基础前驱体混合,随后读档至指定反应器中进行合成。MgCl2MgCl2CaCl2CaCl2MgCl2MgCl2
该系统采用了69% NaCl与31%的质量比,而系统则采用了23%与77%的质量比. 这些特定成分是根据共晶相图选定的,旨在将目标液相线温度设定为675。C [C [NaCl-MgCl2NaCl-MgCl2MgCl2MgCl2CaCl2-MgCl2CaCl2-MgCl2CaCl2CaCl2MgCl2MgCl2°°21].
2.4. 反应器几何形状与热处理
在多种不同几何形状的反应器中进行了镁热还原实验,每种配置均旨在探究特定的反应动力学。初始还原实验采用6.4毫米石英管反应器,以便原位观察反应的传播过程。为了研究反应物床直径如何影响局部热量积聚,使用带有不同直径钻孔阵列(3.2、6.4、9.5、12.7和19毫米)的不锈钢板进行了单独实验。前驱体混合物被装入这些孔中,并用另一块板覆盖。最后,为了进行宏观放大生产并合成足够用于电化学评估的活性材料,使用配备松盖的100毫升和500毫升圆柱形石墨坩埚进行了批量还原。
在不锈钢井板和石墨坩埚中完成的还原反应是在受控气氛炉中进行的。加热前,用氮气彻底吹扫炉膛以建立惰性环境。这些实验采用了两种不同的工艺条件。在第一种条件下,炉温以5℃/min的升温速率加热至650℃的目标温度,并等温保持1小时,然后自然冷却至室温。在第二种条件下,炉温以30C/min至650C. 达到此目标温度后,立即停止主动加热,使炉体自然冷却,期间不进行任何等温保温。°°°°°°°°
在石英管反应器中完成的实验是分开进行的。将受控电流通入缠绕在石英管上的镍铬丝,直到石英管外壁达到约700摄氏度。由于这些特定还原反应是在环境大气条件下进行的,石英管的两端都填充了氯化钠,作为物理缓冲并帮助控制热失控风险。还原完成后,切断电流,让粉末冷却至室温。°°
2.5. 还原后的纯化与溶剂操作规程
还原后,从石墨坩埚中提取了中间产物。评估了四种不同的还原后纯化方案,以系统地减少水暴露,具体的蚀刻剂成分、搅拌时间和洗涤介质总结在表1.
表1。还原后纯化方案摘要。

在所有方法中,中间体粉末在指定蚀刻液中室温搅拌,随后洗涤直至上清液pH值大于5。对于标准水基基准(方案I),此洗涤过程完全使用去离子水进行。为了评估粉末基质内残留水分的活性置换,方案II遵循相同的水基蚀刻,但增加了最终的溶剂交换步骤,即粉末在乙醇中经历两次重悬并离心回收。为了进一步抑制钝化层的形成,方案III和IV完全转用以乙醇为主的蚀刻液,该蚀刻液由浓12 M盐酸稀释至乙醇中配制而成。
经过各自的蚀刻和离心循环后,纯化后的粉末被干燥以确保完全去除残留溶剂。通过方案II、III和IV处理的粉末在通风橱中自然蒸发过夜,随后在90℃真空下最终干燥24小时。然而,为了适应水较慢的蒸发速率,通过方案I处理的粉末需要修改方案,改为在90℃空气中干燥12小时,然后再进行真空干燥。°°°°
为了进行比较,我们通过对方案I硅进行氢氟酸(HF)蚀刻制备了基准样品。将硅粉分散在5 wt%的HF溶液中并搅拌1小时。蚀刻过程结束后,回收的硅用乙醇洗涤,直到上清液达到.pH>5pH>5
2.6. 材料表征
使用NETZSCH STA 449 F5 Jupiter同步热分析仪进行差示扫描量热法(DSC)测试。将含有5.5毫克镁和5.5毫克二氧化硅的样品放入密封坩埚中,在氩气气氛下,以10℃/分钟的升温速率从28℃加热至650℃,随后在650℃下保温3小时C. 得到的扫描热分析图被用于确定反应起始温度,并指导后续实验中反应条件的筛选。C. The resulting thermogram was used to determine the reaction onset temperature and guide the selection of reaction conditions for subsequent experiments.2°°°°°°°°
使用Thermo Scientific Verios G4 UC进行扫描电子显微镜(SEM)表征。图像在浸没模式下获取,加速电压为5.00 kV,束流为0.1 nA,工作距离为3.9–4.3 mm。SEM表征用于观察整个处理阶段纳米结构的演变,并定量测量中间态和最终态纳米管的直径。
比表面积通过Micromeritics TriStar 3000比表面积分析仪进行氮气吸附测量测定。产品粉末的比表面积基于Brunauer–Emmett–Teller (BET)方法,采用五点等温线进行计算。
X射线衍射(XRD)用于物相鉴定和定量分析,包括确定结晶硅和镁的SiO物相含量。测量是在配备铜X射线源(Å)的Malvern PANalytical X’Pert Pro粉末衍射仪上进行的。射线管运行电压为45 kV,电流为40 mA。光学配置包括0.02 rad的索勒狭缝、15 mm的遮光板、0.5固定发散狭缝、入射光束侧的1抗散射狭缝,以及0.5在衍射光束侧设有可编程的防散射狭缝。粉末采用背装料技术填充至深2毫米、直径27毫米的样品管中,以最大限度减少择优取向。扫描记录范围为15至120,步长为0.008356.24